医疗器械法规(Regulation (EU) 2017/745,简称MDR)适用范围很广,包括除有源植入性和体外诊断器械之外的几乎所有的医疗器械,如无源性医疗器械(敷料、一次性使用产品、接触镜、血袋、导管等);以及有源性医疗器械,如核磁共振仪、超声诊断和治疗仪、输液泵等。
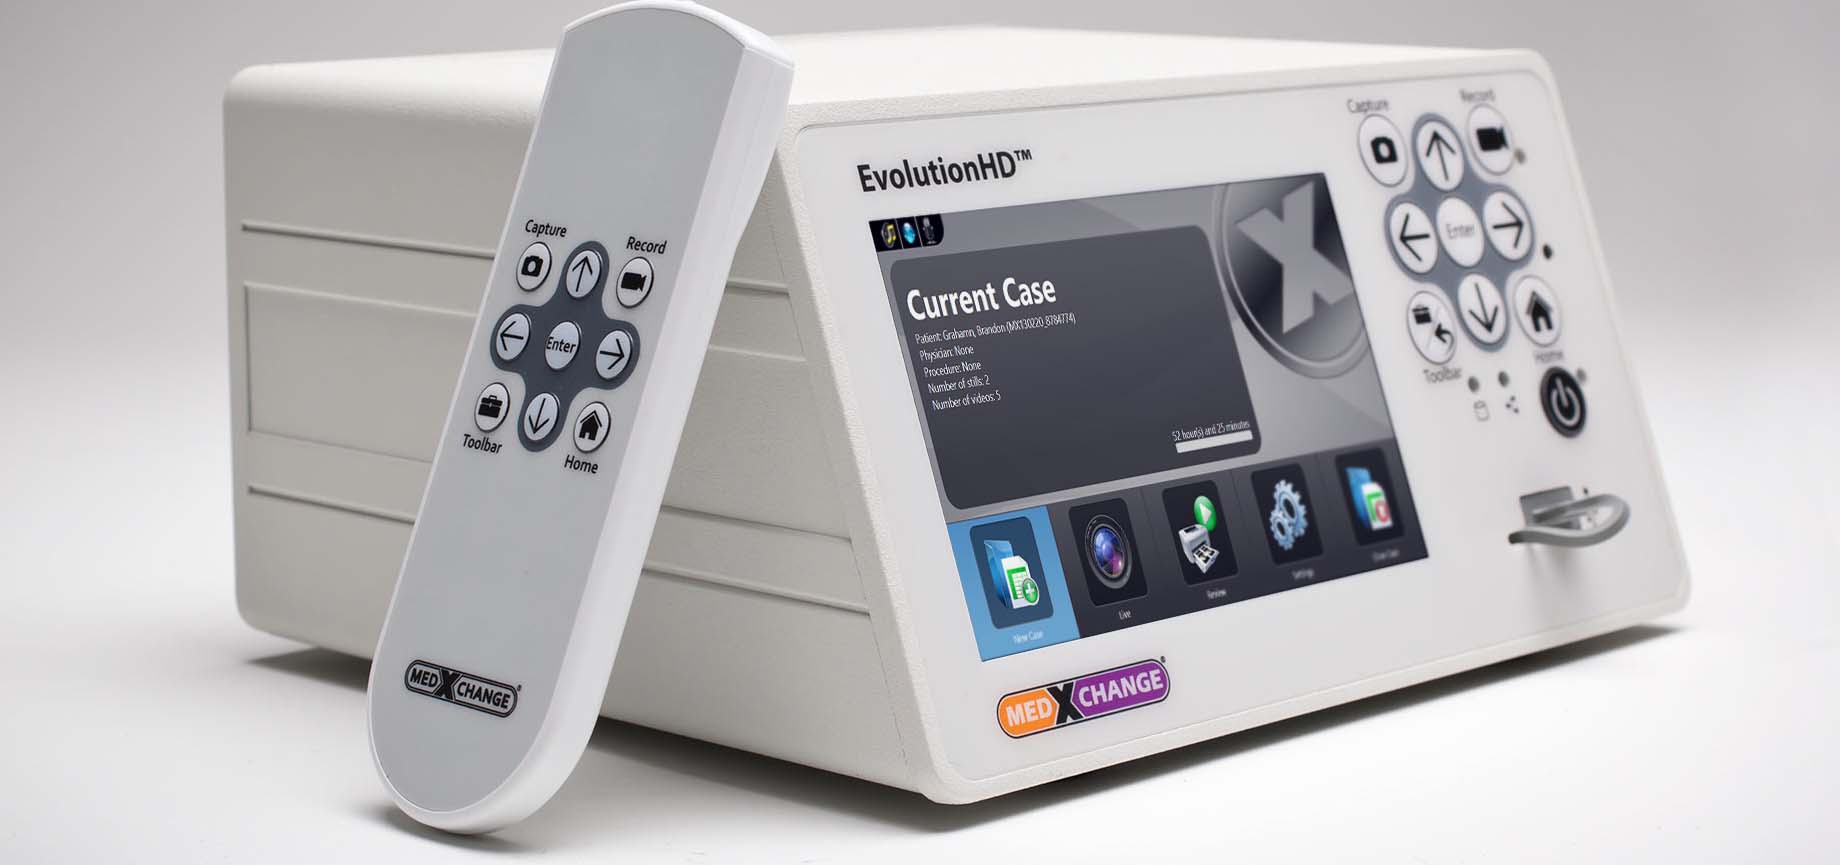
医疗器械CE认证是与用户的健康、安全密切相关的产品,它的上市审批与市场监管等在各国都有严格要求。适用范围:在所有欧盟成员国以及部分非欧盟国家上市的部分医疗器械。按照MDR指令中规定的适当程序,证明某器械满足了MDR指令适用条款,则该器械可以带上CE标志。带有CE标志的器械可以在欧盟范围内自由流通、销售。
旧版医疗器械指令实施多年后,逐渐暴露出监管滞后、追溯体系缺失、临床证据门槛偏低、市场监管漏洞较多等问题,难以适配快速迭代的医疗器械技术、不断升级的临床安全需求,也无法解决欧盟各成员国监管标准不统一、市场准入乱象等问题。为此,欧盟于2017年4月正式发布MDR法规,同步推出体外诊断医疗器械法规IVDR(2017/746),完成医疗器械监管体系的全面革新。
为最高风险等级,主要包括心脏起搏器、人工关节、植入式血管支架、除颤器、长期植入人体的高端医疗器械等直接关联生命安全、高风险植入类产品。除公告机构严苛审核外,还需经过欧盟独立专家小组开展临床评估咨询,临床证据、质量管控、上市后监管要求达到最高标准,是审核周期最长、合规成本最高的类别。值得注意的是,新规将体外除颤器等产品明确划入III类器械,进一步收紧高风险产品监管边界。
第一,企业完成产品合规定级,严格对照MDR分类规则,结合产品侵入性、使用时长、临床用途精准判定风险等级,杜绝分级偏差导致的认证路径错误。
第二,搭建合规体系,建立符合ISO 13485的医疗器械质量管理体系,覆盖产品设计、研发、生产、检验、售后全流程。
第三,编制全套技术文件,严格遵循MDR附录II/III要求,核心包含风险管理报告(ISO 14971)、临床评价报告(CER)、产品规格与设计资料、生物相容性/安全性测试报告、标签说明书、上市后监控计划等,技术文件的完整性、合规性是审核核心要点。
第四,确定欧盟合规主体,非欧盟境外企业必须签约欧盟授权代表,负责对接欧盟监管、处理合规事务与不良事件处置。
第五,完成EUDAMED数据库主体注册,申请企业专属SRN编码,为后续UDI录入、产品注册、证书绑定做准备。
 | 上海舜欧(SHO)是瑞士权威检验认证集团Swiss Approval中国分公司(总部瑞士),致力于服务国内企业的各类产品认证、人员资质认证、技术培训等。我们集团是拥有授权资质的IAF和MLA成员,是在ISO17020及ISO17021框架下专业从事第三方检验认证的国际性机构,在全球20多个国家及地区设有分公司或办事处,检验或审核人员约1500名,在石油化工、机电、医疗、能源、建筑、航运等多个专业领域积累了丰富的工程经验。 |


